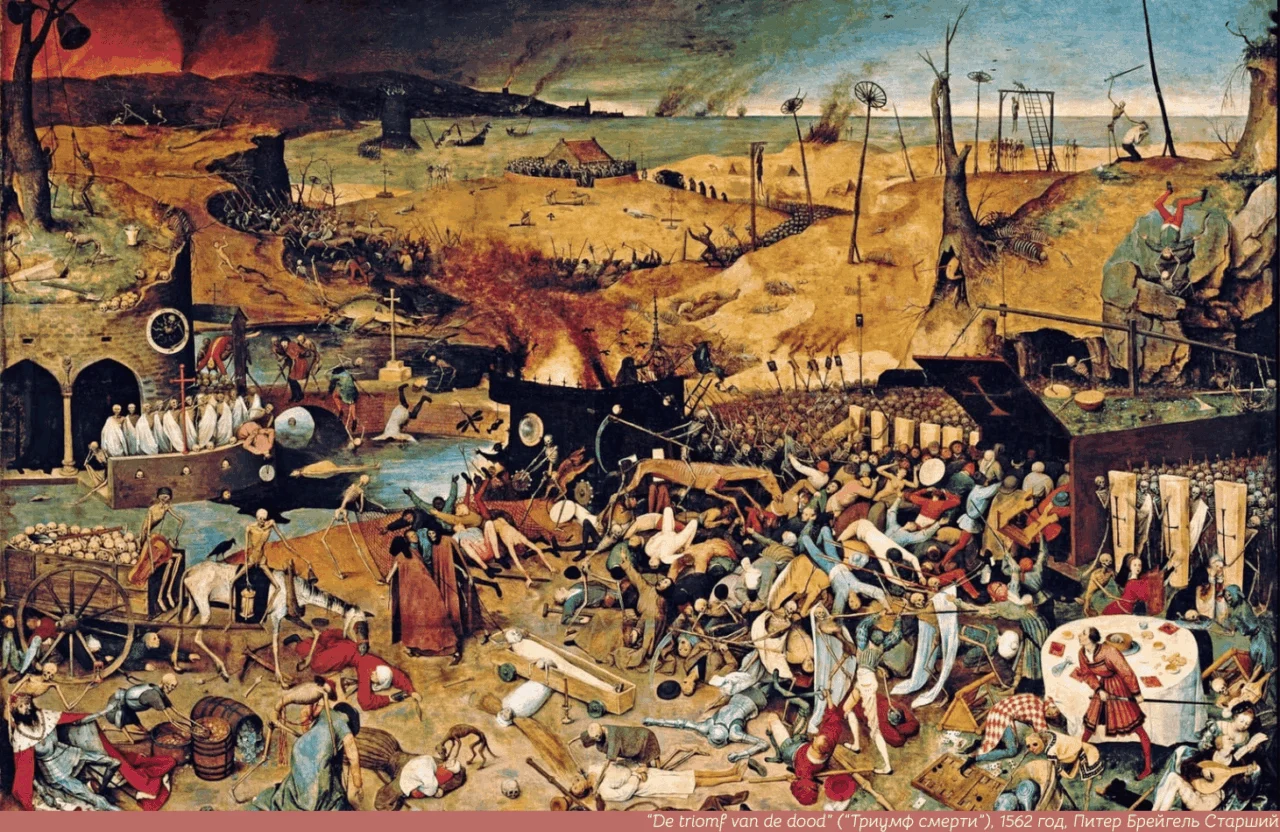
Генетическая хронология чумы: по следам Черной смерти
К сожалению, летопись человечества изобилует глобальными катастрофами: вооруженными конфликтами, природными катаклизмами и разрушительными эпидемиями. Среди них особое место занимает разразившаяся в период с 1346 по 1353 год пандемия чумы, известная как «Черная смерть», которая унесла жизни миллионов европейцев. Тем не менее этот мрачный период стал лишь апогеем масштабного процесса: смертоносные вспышки периодически возвращались вплоть до позапрошлого столетия. Исследователи из Эстонского научного агентства провели масштабный анализ древних ДНК, проследивший четырехвековую эволюцию, мутации и географическое распространение инфекции. На основе каких данных строился этот научный труд, к каким выводам пришли специалисты и чем эти открытия полезны для современной эпидемиологии — разберем в данном обзоре.
Основа исследования
С момента успешной расшифровки первого генома Yersinia pestis по фрагментам древней ДНК, палеогеномика заняла ключевое место в междисциплинарных изысканиях. Глубокий анализ старинных геномов позволил неопровержимо доказать причастность Y. pestis к историческим пандемиям, разрешить давние научные дискуссии и пролить свет на тайны второй волны чумы. Неоценимую помощь в этом сыграли точно датированные некрополи. Так, изучение погребений в киргизском Кара-Джигаче с расшифрованными эпитафиями подтвердило, что зарождение «Черной смерти» и последующих генетических линий второй пандемии произошло в Центральной Азии на заре XIV века. Идентификация идентичных образцов Y. pestis середины XIV века из Германии, Италии, Франции, Норвегии и Испании, совпавших с материалами лондонского захоронения Ист-Смитфилд (1348–1350 гг.), указала на стремительную экспансию единого штамма по всей Европе. Вдобавок геномы времен Великой чумы в Марселе (1720–1722 гг.) и Тридцатилетней войны (1629–1639 гг.) продемонстрировали формирование двух главных ветвей на финальной стадии эпидемического цикла.
Тем не менее львиная доля палеогенетических работ опиралась на материалы из массовых захоронений с приблизительной датировкой либо на масштабный скрининг костных остатков. Зачастую единственным хронометром служил радиоуглеродный анализ с погрешностью, достигающей полутора веков. Ситуацию осложняют такие факторы, как возрастное смещение из-за особенностей костного коллагена (HBCO) и резервуарный эффект. Подобная временная размытость препятствует изучению микроэволюции возбудителя, а методы молекулярного датирования решают проблему лишь отчасти. Из-за этого попытки связать эволюционные сдвиги патогена с климатическими или антропогенными факторами долгое время оставались на уровне гипотез.

Изображение №1
В центре внимания сегодняшнего обзора — работа исследователей, представивших новые реконструированные геномы Y. pestis от 11 человек (с глубиной покрытия от 4.4 до 24.2 раза), а также данные по еще 15 инфицированным индивидам (покрытие от 1.0 до 4.4 раза). Образцы охватывают временной отрезок с конца XIV по начало XVIII века и происходят из 11 точек, расположенных в Эстонии, Нидерландах, западных регионах России, Швейцарии и Великобритании. Для повышения точности радиоуглеродного метода ученые применили инновационную методологию — филогенетически обоснованное радиоуглеродное моделирование (PhIRM). Этот подход интегрирует генеалогическую информацию в байесовский анализ, позволяя скорректировать даты захоронений. Сопоставив уточненную хронологию с архивными документами, авторы смогли связать 75 высококачественных геномов второй пандемии с конкретными историческими вспышками.
Результаты исследования
Концептуальная разработка уточненной филохронологии
К 2026 году анализ древней ДНК позволил идентифицировать останки более 140 жертв второй пандемии из полусотни локаций, добыв свыше 80 геномов Y. pestis с трехкратным и более покрытием. Эти материалы дополнили географически привязанными базами данных о задокументированных эпидемиях и предполагаемых природных резервуарах в Евразии. Тем не менее сопоставление палеогеномов с письменными свидетельствами по-прежнему наталкивается на методологические трудности.
Прежде для извлечения временных параметров использовалось молекулярное датирование, эффективность которого ставилась под сомнение из-за слабого временного сигнала в ряде выборок. В исследовании “Plagued by a cryptic clock: insight and issues fromthe global phylogeny of Yersinia pestis” отмечалось, что общий временной сигнал нестабилен, хотя и усиливается при детальном анализе субклад. Было установлено, что Y. pestis обладает высоким филодинамическим порогом (одна мутация каждые 1.1–14.1 года), что затрудняет филогеографическое отслеживание. Единственным надежным способом датировки ранее оставалось перекрестное сопоставление идентичных геномов эпохи Черной смерти.

Изображение №2
Предложенный метод (схема выше) нацелен на калибровку дат древних геномов через моделирование радиоуглеродных показателей с учетом топологии филогенетического дерева. В отличие от работ с человеческой ДНК или доисторическими эпидемиями, здесь за основу берется строгая относительная хронология патогена. Это позволяет связать не имеющие точной даты геномы с конкретными историческими катаклизмами и детально воссоздать картину распространения болезни.
Недавно полученные геномы древней Y. pestis
В ходе работы ученые исследовали образцы от 117 человек из 11 регионов. Такие точки, как Домата/Эмс (Швейцария), Пярну маантеэ в Таллине, Лехмья-Пылдикюла, Отепя (Эстония) и Бенет-стрит в Кембридже (Англия), рассматривались как вероятные стихийные захоронения жертв чумы. Образцы из Арнема (Нидерланды) проверялись без предварительных гипотез. После скрининга и картирования 26 образцов отобрали для таргетного обогащения с помощью РНК-зондов. Для предотвращения артефактов дезаминирования большинство библиотек прошли обработку ферментом UDG.

Таблица №1
После обогащения было получено от почти 4 тысяч до 2 миллионов уникальных прочтений, картированных на эталонный геном CO92. Для основного филогенетического анализа отобрали 11 качественных геномов и 10 образцов с меньшей глубиной покрытия.
Уточнение данных для филогенетического анализа
Для построения дерева отобрали 236 современных геномов, отфильтровав проблемные образцы с избытком гомопластических мутаций и гетерозиготных SNP. Древняя ДНК особенно подвержена ложноположительным мутациям из-за дезаминирования (имитирующего замены C>T и G>A) и мягких параметров картирования, приводящих к захвату посторонней ДНК. Полная обработка UDG и строгое картирование нивелируют эти проблемы, однако без UDG-обработки жесткие фильтры могут смещать результат в сторону референса.
Исследователи протестировали восемь вычислительных протоколов для библиотек без UDG и с частичной обработкой. Лучшие результаты показали методы Rescaling-Remapping (RsRm) и Rescaling-Trimming (RsTr), существенно сократившие количество синглтонов и ложных гетерозигот без потери информативных позиций. В итоге оптимальным был признан метод RsRm, позволивший построить итоговое филогенетическое дерево (3A).

Изображение №3
Разработка подхода к моделированию радиоуглеродных дат с учетом филогенетических данных
Клональная эволюция Y. pestis позволяет использовать ее филогению как жесткую относительную хронологическую шкалу. Авторы преобразовали древовидную топологию в линейный код для программы OxCal, внедрив генеалогические ограничения в байесовские модели. Для объединения данных из единого археологического контекста применялся метод оценки плотности ядра.

Изображение №4
Некоторые образцы (например, из Дании) показали аномально древние даты из-за резервуарного эффекта, а для находок моложе 1650 года радиоуглеродный метод дает сбои из-за плато калибровочной кривой. Для решения этих проблем использовали календарную привязку к конкретным историческим событиям (например, осаде Таллина в 1710 году). Статистические тесты подтвердили, что метод PhIRM значительно сужает временные интервалы датирования, компенсируя погрешности радиоуглеродного анализа.
Сопоставление филохронологических и исторических данных
Объединив генетические данные, модель PhIRM и архивные источники, ученые пересмотрели датировки ряда геномов и соотнесли их с конкретными историческими эпидемиями.

Таблица №2
Черная смерть
Новый геном BEN001 из Кембриджа оказался идентичен образцам из Барселоны, Лондона, Наббурга и Рибе. Переоценка показала, что ранние предположения о принадлежности образца из Рибе к более поздним волнам (pestis secunda) были ошибочными. Теперь подтверждено наличие трех различных мест захоронений жертв Черной смерти в средневековом Кембридже.
Базальные клады ветви 1A
Образец OTE001 из Эстонии — самый древний геном второй пандемии в Балтийском регионе (вторая половина XIV века). Он связан со следующими волнами эпидемий (pestis tertia и pestis quarta). Источники инфекции постепенно смещались с юга Германии в сторону Швейцарии и Австрии. Выявлены ранние случаи быстрого распространения идентичных штаммов на большие расстояния.
Ветвь 1A3 и малая политомия
Во второй половине XV века сформировались крупные клады, совпавшие по времени с масштабной засухой эпохи Возрождения. Климатический кризис мог сыграть роль триггера в распространении патогена, хотя эта гипотеза требует дальнейшего изучения.
Ветвь 1A2
Эта ветвь охватывает образцы из Германии, Дании, Швейцарии и материал времен Тридцатилетней войны. Перемещение армий способствовало разносу инфекции из альпийских и немецких очагов.
Ветвь 1A1
Сюда вошли геномы из Польши, Литвы, России и Эстонии, связанные с эпидемиями рубежа XV–XVI веков и событиями Северной войны. Кластер BED из Лондона указывает на вероятный занос инфекции из Османской империи, за которым последовал значительный временной разрыв и генетические изменения.
Смешанные инфекции, вызванные трепонемами
У эстонского образца PRN008 помимо чумы выявили следы Treponema pallidum (возбудителя сифилиса или фрамбезии). Это второй случай обнаружения сочетанной инфекции по древней ДНК. Находка подтверждает гипотезу о том, что чума могла облегчать выявление сопутствующих патогенов в ходе метагеномного анализа.
Детально ознакомиться с методологией и результатами можно в оригинальной статье и дополнительных материалах.
Эпилог
Разрушительная волна 1347–1353 годов вошла в историю как «Черная смерть», однако на этом трагедия не закончилась: на протяжении четырех веков чума регулярно возвращалась в Европу.
В рассмотренной работе исследователи провели глубокий анализ хронологии, объединив генетику и архивные данные. Секвенировав 26 геномов Y. pestis из 11 археологических точек Европы, ученые доказали, что патоген не укоренился в едином постоянном очаге, а многократно заносился извне, формируя временные природные резервуары.
Эстония подвергалась ударам стихии неоднократно, особенно в период 1450–1500 годов, когда линии чумы разделились на три ветви на фоне климатических аномалий, таких как Великая засуха эпохи Возрождения.
Главным методическим прорывом стало применение подхода PhIRM, позволившего связать древние геномы с конкретными историческими хрониками и войнами — от Тридцатилетней до Великой Северной.
Полученные данные меняют представление о чуме как о разовом средневековом бедствии, показывая ее как перманентную угрозу прошлых эпох. Сегодня природные очаги чумы сохраняются в популциях грызунов по всему миру, и понимание механизмов ее вековой циркуляции помогает совершенствовать современный эпидемиологический надзор.
Немного рекламы
Спасибо, что остаетесь с нами. Нравятся наши материалы? Поддержите проект, заказав облачные VPS для разработчиков от $4.99 — наше уникальное решение начального уровня. Обратите внимание на легендарные конфигурации KVM E5-2697 v3 (6 Cores) 10GB DDR4 480GB SSD 1Gbps от $19 с возможностью выбора RAID-массивов и конфигураций до 24 ядер.
Ищете мощное железо? Серверы Dell на базе двух Intel Xeon E5-2697v3 с 64GB DDR4 и SSD в дата-центре Амстердама доступны от $199, а модели на базе Dell R420 — от $99! Читайте нашу статью о том, как построить корпоративную инфраструктуру на базе б/у серверов премиум-класса за сущие копейки.
Похожие статьи
 Интервью с Роджером Пенроузом: о Вселенной, сознании и пространстве-времени
 Первая часть 16-й проблемы Гильберта: перебор схем 8-й степени с ограничениями
 У астероида неожиданно нашли кольца: ученые в недоумении
 Кого ждет рынок труда России в 2032 и 2040 годах: демографический анализ Росстата
 Первопроходцы открывают морские пути
 Новое редкое доказательство найдено для теоремы о четырёх красках
 Сколько близких звезд мы упустили из виду?
 18 снимков наглядно покажут колоссальные масштабы нашей вселенной